FDA审评视角:仿制寡核苷酸药物的质量控制与一致性评价考量
来源:药悟 | 发布时间:2026-10-30
摘要:FDA对仿制核酸药的审评底线很明确:光看着像不行,得证明它跟原研药一模一样。 研发时不能只测原料药,必须拿最终成品去比对;面对海量异构体,别迷信单一色谱图,得多管齐下;合成路线绝不能随便改,免得冒出新杂质;最后还得用高分辨质谱把单个杂质揪出来定量,别搞大锅烩。
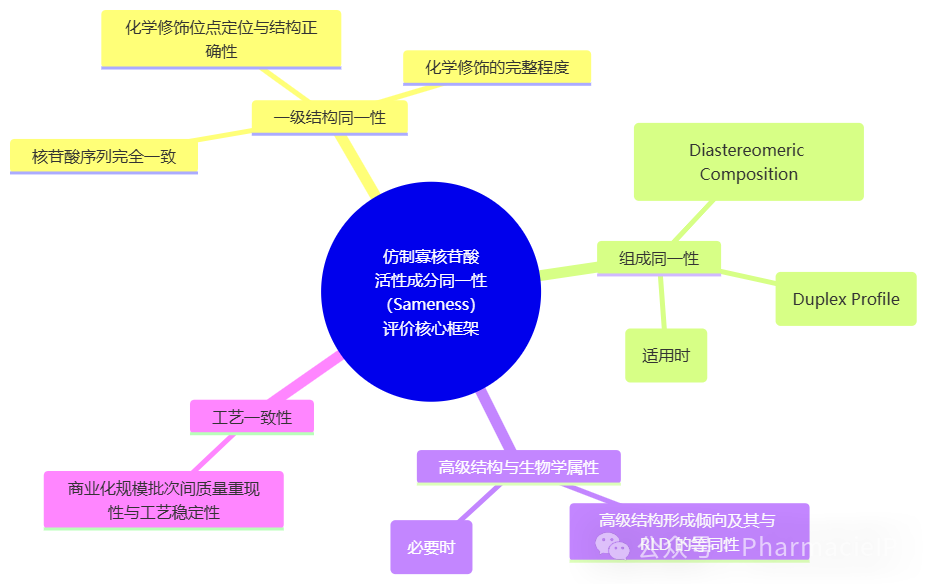
随着多款寡核苷酸原研药物专利期届满或临近,针对该类药品的简略新药申请(ANDA)逐步成为药物研发与监管审评关注的焦点。寡核苷酸药物系指具有治疗作用的合成或半合成短链核酸,主要包括单链反义寡核苷酸(ASO)与双链小干扰 RNA(siRNA)等。在药品监管框架下,仿制药研发的核心在于确证其与参比制剂(RLD)的“活性成分同一性(Active Ingredient Sameness)”以及批次质量的重现性与可控性。
本文基于美国 FDA 药品审评与研究中心(CDER)公开的技术审评观点,系统梳理仿制寡核苷酸药物在化学结构表征、立体异构体控制、活性成分同一性判定基准、杂质谱安全性评价及分析方法建立等方面的技术考量。https://wxa.wxs.qq.com/tmpl/qe/base_tmpl.html
?
一、 结构修饰与立体化学特征
天然核酸结构易被体内核酸酶水解降解。除用于治疗肝小静脉闭塞病的去纤苷(Defibrotide)属于未经人工化学修饰的多分散短链天然 DNA 混合物(长度在 4 聚体至 100 聚体之间,以单链为主)外,目前 FDA 已批准的绝大多数寡核苷酸药物均经过了密集的化学修饰。
常见的修饰策略包括:
- 核糖 2’位修饰:如 2′-甲氧基(2′-OMe)、2′-甲氧乙基(2′-MOE)等;
- 碱基修饰及靶向配体偶联:如用于肝靶向递送的 GalNAc 偶联物;
- 核苷酸间骨架修饰:如磷酰二胺吗啉代寡聚物(PMO,以吗啉环替代核糖环,骨架为磷酰二胺 PDA 键连接)以及广泛使用的硫代磷酸酯(PS)修饰。
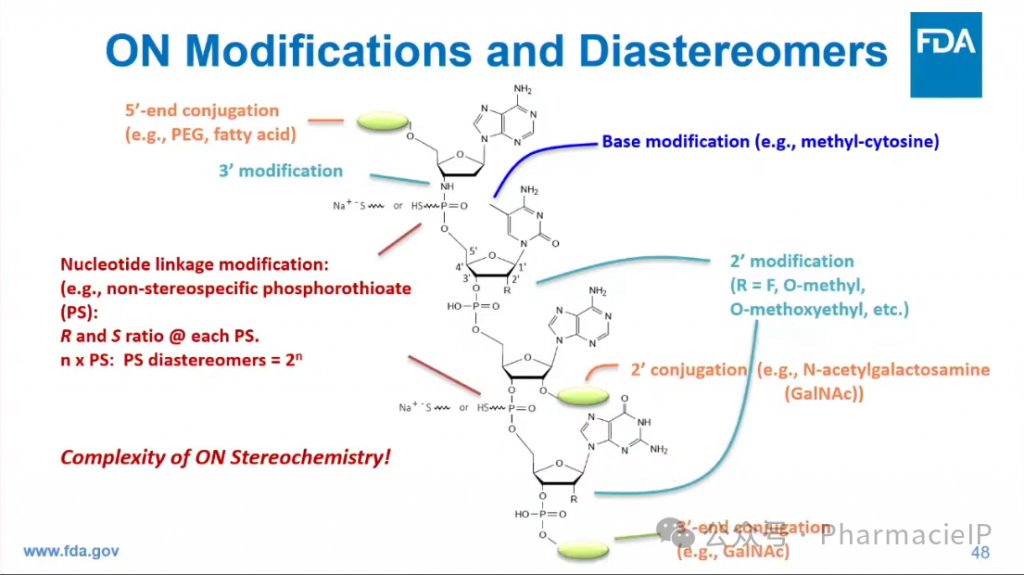
在非立体专一性合成条件下,每个 PS 或 PDA 修饰均会在磷原子处引入一个新的手性中心,生成具有特定比例的 R 和 S 构型混合物。若分子中包含 n 个此类修饰位点,理论上将产生高达 2的n次方个非对映异构体(Diastereomers):
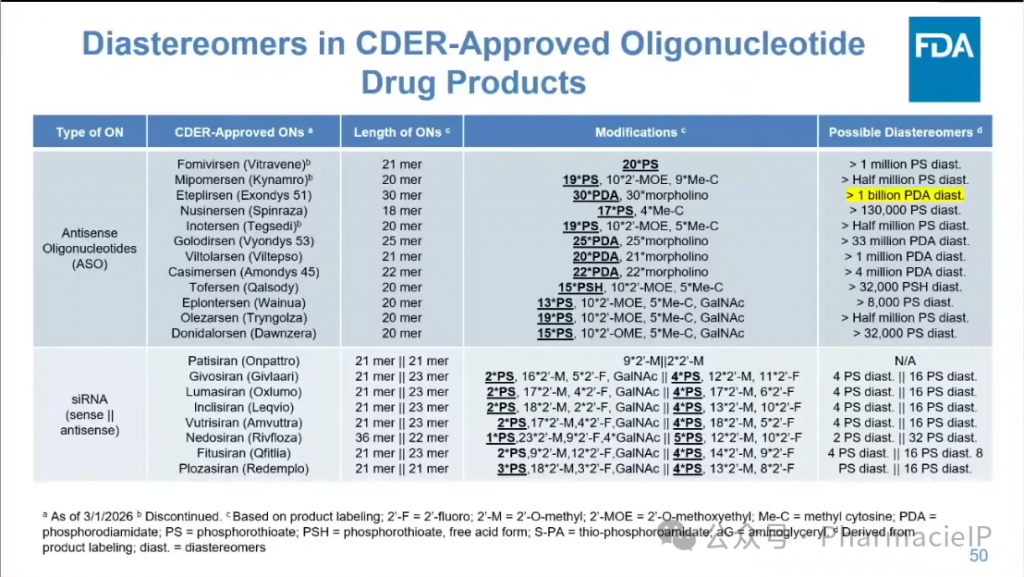
- siRNA 类药物:PS 修饰位点通常较少。以 Givosiran 为例,其正义链含 4 个非对映异构体,反义链含 16 个,双链配对后理论产生 64 种立体异构体组合。由于数量有限,实现各异构体的分离与定量比对具备技术可行性。
- ASO 及 PMO 类药物:骨架修饰较为密集,非对映异构体数量常呈指数级增长至数千、数百万乃至数十亿种,在常规色谱上表现为重叠的复杂色谱包络分布。因此,非对映异构体组成的均一性与批次一致性,构成了仿制寡核苷酸药物同一性确证中极具挑战性的关键技术属性。
?
二、 活性成分同一性的法定判定基准
根据美国《哈奇-瓦克斯曼法案(Hatch-Waxman Amendments)》实施法规通则的明确释义:
“活性成分(Active Ingredient)”在法定审评语境下,特指给药前最终制剂中所含的活性成分(the active ingredient in the finished drug product prior to its administration)。
该法定界定对仿制寡核苷酸药物的检测层级制定具有直接指导意义。常有申报企业探讨同一性研究应在原料药(Drug Substance, DS)还是制剂(Drug Product, DP)阶段执行。从审评角度而言,检测阶段的确定取决于活性成分在该工艺环节是否存在理化状态改变的潜在风险:
- 双链体的非共价解离风险:siRNA 的正义链与反义链系通过非共价氢键及碱基堆积形成双链体(Duplex)。原料药处于固态时完成的链配对,在后续制剂配制、无菌过滤及灌装等生产工艺中,存在受剪切或环境因素影响发生双链解聚或错误重组的可能。
- 高级结构自组装风险:某些特定序列可能在制剂溶液中自组装形成高阶寡聚体等高级结构。因此,凡涉及可能在制剂加工中发生构象、配对或高级结构改变的质量属性,活性成分同一性的最终对比必须以给药前的成品制剂为法定判定基准,企业需提供充分的试验数据来证明选择检测环节的合理性。
?
三、 非对映异构体组成的分析瓶颈与应对策略
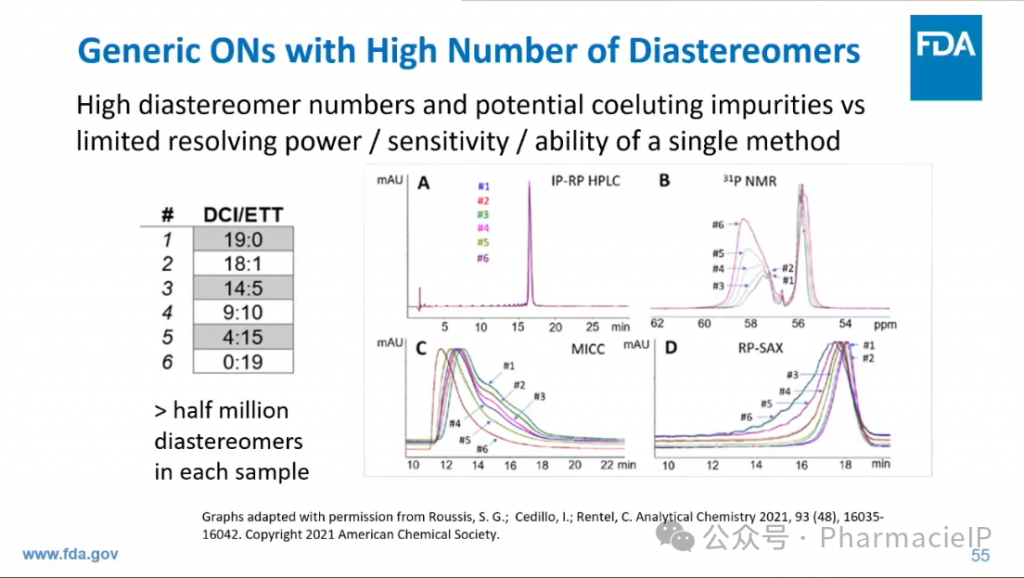
对于包含庞大数量非对映异构体的寡核苷酸(如多数 ASO),由于常规单一分析方法的色谱柱效和分辨力受限,色谱图上通常只能呈现为一个宽泛的峰轮廓,极易受杂质共洗脱干扰。
1. 宏观色谱轮廓的“非线性灵敏度”现象
FDA 审评人员援引了发表于 ACS《Analytical Chemistry》(Roets et al.)的一项代表性研究:研究者合成了一条 20 聚体寡核苷酸,在固相合成的延伸循环中分别采用 DCI(4,5-二氰基咪唑)或 ETT(5-乙硫基四唑)活化剂,以此定向改变特定位点的 R/S 构型比例。
试验结果表明:
- 在实验 1 至实验 2 中,仅改变了1 处PS 连接键的 R/S 比例,分析方法 C 呈现出显著的色谱轮廓改变,而分析方法 D 则几乎未见响应;
- 在实验 2 至实验 3 中,进一步改变了4 处PS 连接键的比例,方法 C 的响应幅度却与仅改变 1 个键时相差无几,而方法 D 此时呈现出剧烈的图谱形态改变。该研究证明:宏观图谱轮廓的变化幅度与微观化学组成的实际变化不存在必然的正相关性;不同的色谱分析方法对特定位点的构型异构化具有不同的响应灵敏度。
2. 监管建议的分析与质控策略
为规避因单一分析方法缺陷而导致的假阴性评价风险,建议采取以下技术措施:
- 构建多重正交与互补分离系统:采用基于不同分离机理(如离子对反相色谱、亲水作用色谱、阴离子交换色谱等)的正交分析方法,建立高分辨率的分布曲线,以此作为支持未来生产工艺变更的基线数据;
- 引入系统适用性测试对照品(SST Standards):制备并在检测中引入在已知少数位点人工改变 R/S 比例的多样化系统适用性对照品,用以挑战并证明分析方法具备足够的区分力与灵敏度;
- 定量分段区间比对:避免粗放的宏观峰比对,对正交分布曲线执行全谱及细分保留时间区段的局部定量比对;
- 延伸过程的分步监控:在固相合成的各个延伸循环后实时监控手性键的 R/S 构型比率,以此建立过程分析基线,有效排查影响立体组成的工艺变异源。
四、 杂质谱分析、合成路线选择与特异性安全性考量
寡核苷酸药物的杂质控制除遵循常规药物要求外,还具有独特的生物学安全性考量。寡核苷酸杂质(如缺失序列、添加序列等)可能引入特定的潜在风险:
- 免疫原性与炎症反应:某些特定核酸基序可能激活宿主天然免疫应答通路;
- 脱靶效应(Off-target Effects):杂质序列若与非靶标 mRNA 发生非特异性结合,可能导致意料之外的基因沉默或细胞毒性。因此,仿制寡核苷酸研发的基本原则应是最大限度避免产生参比制剂未见的新杂质(New Impurities),或导致已有杂质水平显著高于参比制剂。
合成路线对杂质谱的决定性影响:假设案例分析
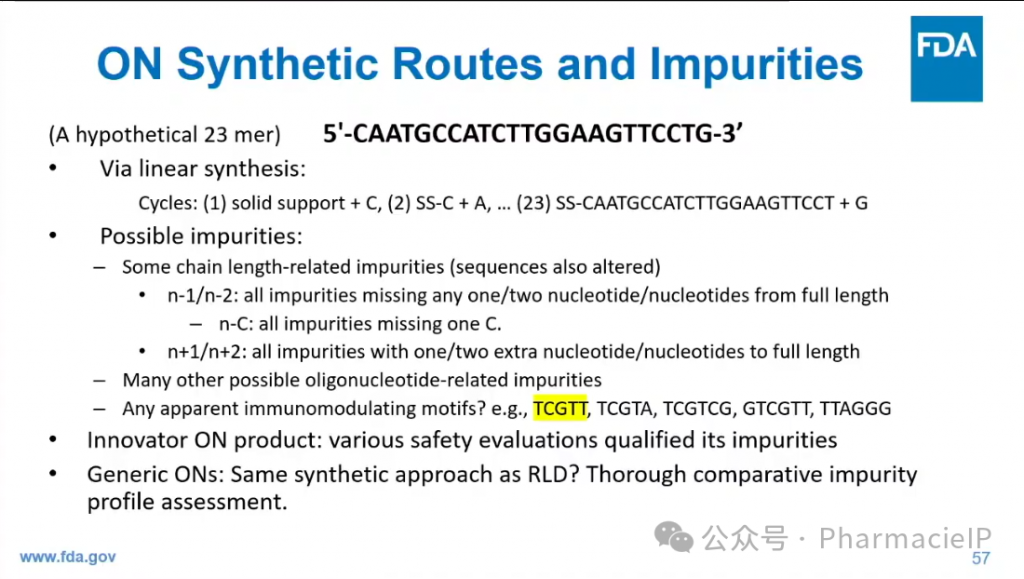
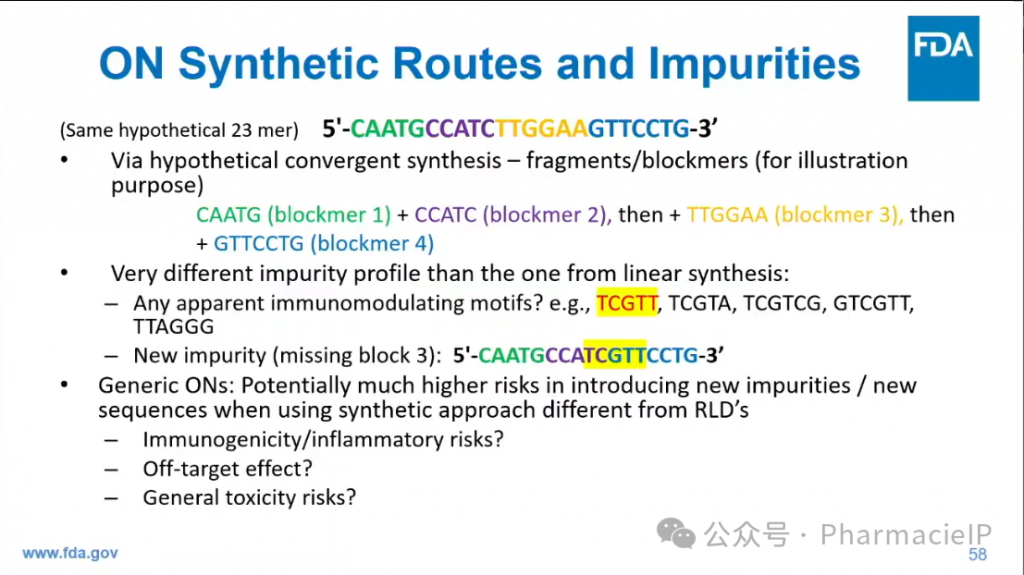
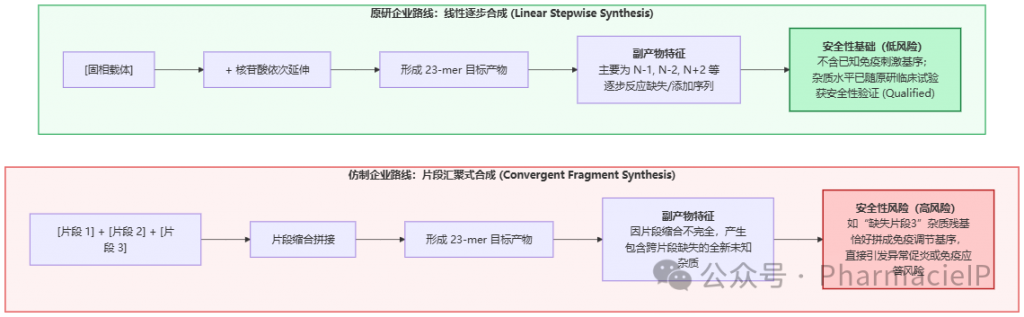
上述案例表明,合成路线的调整极易从源头颠覆杂质谱。仿制药研发企业在变更合成工艺时,必须对参比制剂杂质谱进行深入解析,并对衍生出的新序列杂质可能诱发的免疫原性、促炎反应及脱靶毒性执行系统性的风险评估。
?
五、 对“基于保留时间区域”杂质控制策略的审评考量
在常规质量标准建立中,部分企业倾向于采用基于保留时间区域的控制策略(Retention Time Region-based Control Strategy),即按照色谱图上主峰前后的时间窗口划分区域,对各区域内的杂质实施统括性限度控制。
从监管审评视角,仿制寡核苷酸不得在未经充分论证与确认的前提下,直接套用原研药的保留时间区域控制限度:
- 原研标准的安全性支撑源于临床数据:原研药即便在质量标准中采用了保留时间区域控制,其区间内的杂质种类及其限度水平已通过完整的临床前毒理学研究和临床试验获得了安全性确认(Qualified);
- 分析系统的不可比性:仿制药企业开发的色谱分析方法(色谱柱批次、系统死体积、洗脱梯度等)难以与原研完全等同,保留时间区间的划分在不同实验室系统间无法直接对应;
- 共洗脱盲区与新杂质掩盖风险:仿制药存在引入新杂质、特定杂质水平超量以及多组分共洗脱的实际风险。粗放的区间求和积分极易掩盖具有高生物活性风险的微量新杂质。因此,审评建议在杂质分析与质量控制中,应优先采用高分辨质谱(HRMS)联用技术或正交机理色谱分离技术,针对单个特定杂质开展精准的定性鉴别与专属定量控制,建立科学审慎的质量控制标准。
?
结语
仿制寡核苷酸药物的申报评价体系,体现了监管科学对高复杂度合成大分子在“结构同一性”与“杂质谱安全性”两方面的严格要求。
研发企业在规划 ANDA 开发策略时,应当:
- 恪守活性成分同一性立足于“给药前制剂”的法定原则;
- 正确认识单一色谱图谱的局限,通过正交分离手段和系统适用性测试多维确证非对映异构体组成;
- 谨慎评估合成路线对杂质谱的影响,重点关注新杂质的免疫原性与脱靶效应;
- 摒弃缺乏专属性的保留时间区域控制策略,运用现代高分辨分析技术建立严密精准的质量控制体系。